2025 berichteten Forscher über die Behandlung eines Babys mit CPS1-Mangel, einer äußerst seltenen und lebensbedrohlichen Stoffwechselstörung, mit einer personalisierten CRISPR-Therapie. Bei dieser Erkrankung kann die Leber das beim Proteinabbau entstehende toxische Ammoniak nicht ausreichend entfernen.
Wie wurde die Behandlung personalisiert?
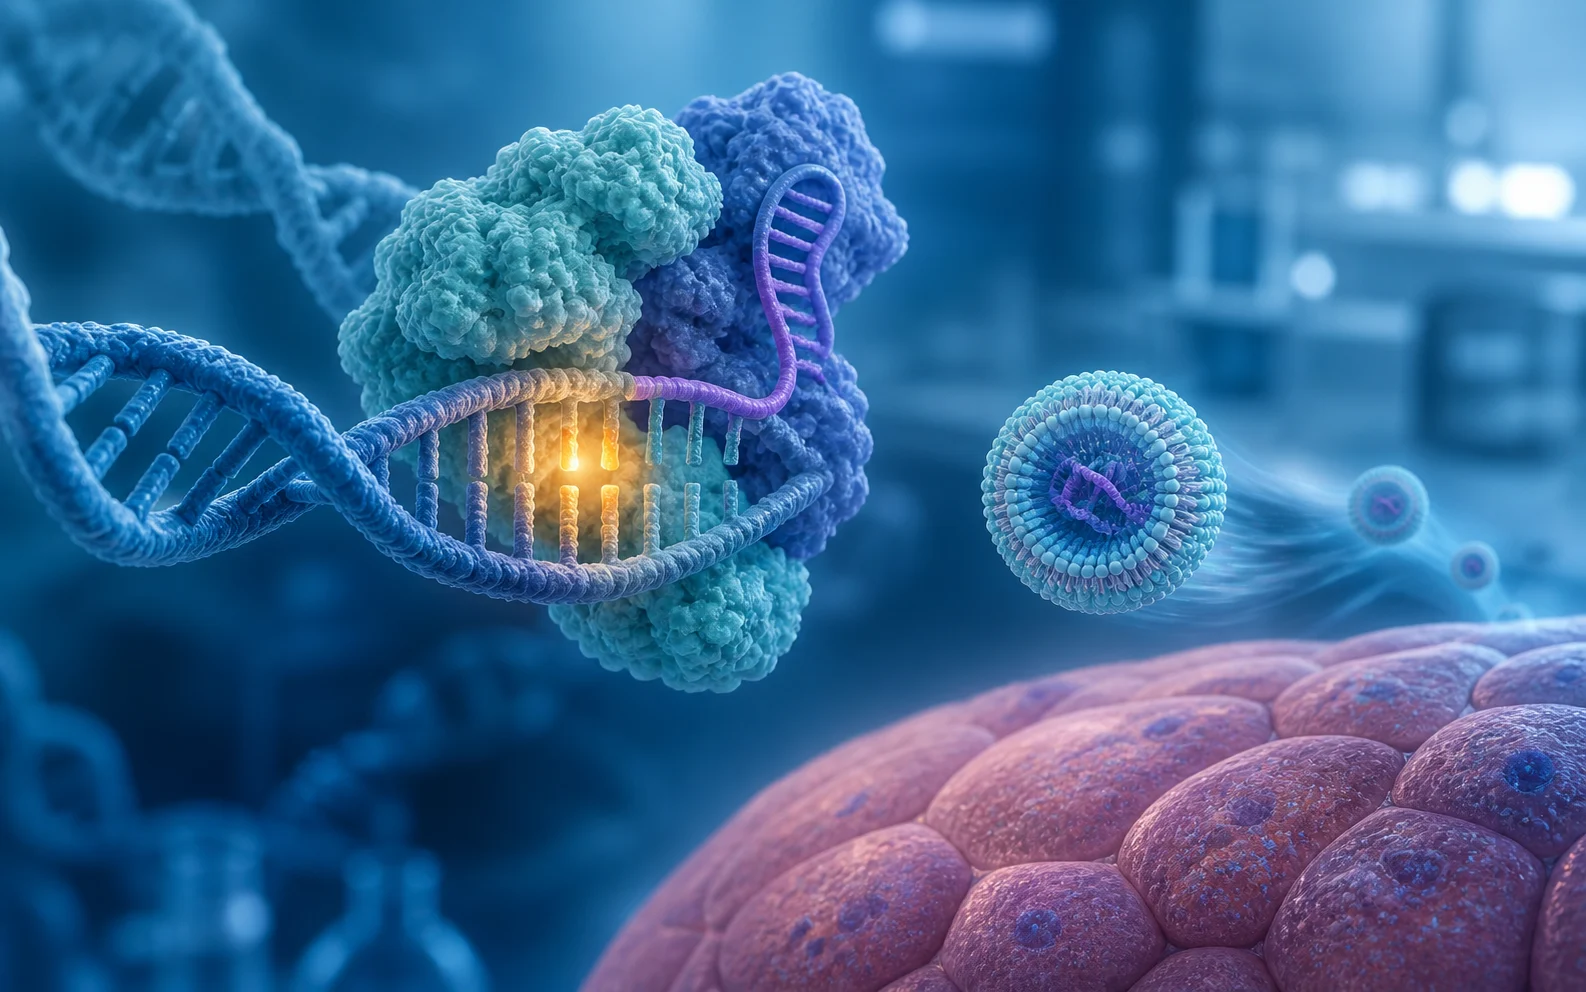
Das Team identifizierte zunächst die für die Erkrankung des Babys verantwortliche DNA-Veränderung. Anstatt einen herkömmlichen CRISPR-Schnitt vorzunehmen, entwickelten sie einen Base-Editor, der einen einzelnen DNA-Buchstaben gezielt verändert. Boten-RNA für den Editor sowie eine Leit-RNA wurden mithilfe von Lipid-Nanopartikeln in die Leberzellen eingebracht. Von der Diagnose bis zur ersten Behandlung vergingen etwa sechs Monate.
Was zeigten die frühen Ergebnisse?
In der frühen Nachbeobachtungsphase konnte das Baby mehr Protein zu sich nehmen und die Dosis einiger Medikamente zur Ammoniakkontrolle reduzieren. Im veröffentlichten Beobachtungszeitraum wurde keine schwerwiegende behandlungsbedingte Nebenwirkung gemeldet. Dies sind bedeutsame Signale, doch die Evidenz stammt von einem einzigen Patienten mit begrenzter Nachbeobachtung.
Warum ist das wichtig?
Das Bemerkenswerte ist nicht allein die Editing-Technologie. Diagnose, molekulares Design, Herstellung und behördliche Prüfung wurden für eine einzelne Person rasch zusammengeführt. Das Modell könnte einen Entwicklungsweg für andere ultraseltene Erkrankungen bieten, doch jede Variante würde weiterhin eine eigene wissenschaftliche Validierung erfordern.
Die Rolle der genetischen Diagnostik
Die Entwicklung der Behandlung hing von der genauen Identifizierung der krankheitsverursachenden Veränderung ab. Der Fall veranschaulicht, wie eine schnelle genomische Diagnose mehr leisten kann, als eine seltene Erkrankung zu benennen – sie kann auch den Weg zu forschungsbasierten Behandlungsoptionen eröffnen.