في عام 2025، أفاد باحثون بعلاج رضيع وُلد مصاباً بـعوز CPS1، وهو اضطراب استقلابي نادر جداً ومهدد للحياة، بعلاج CRISPR مُخصص. وفي هذه الحالة، لا يستطيع الكبد التخلص بشكل كافٍ من الأمونيا السامة الناتجة عن تكسر البروتينات.
كيف صُمم العلاج بشكل مُخصص؟
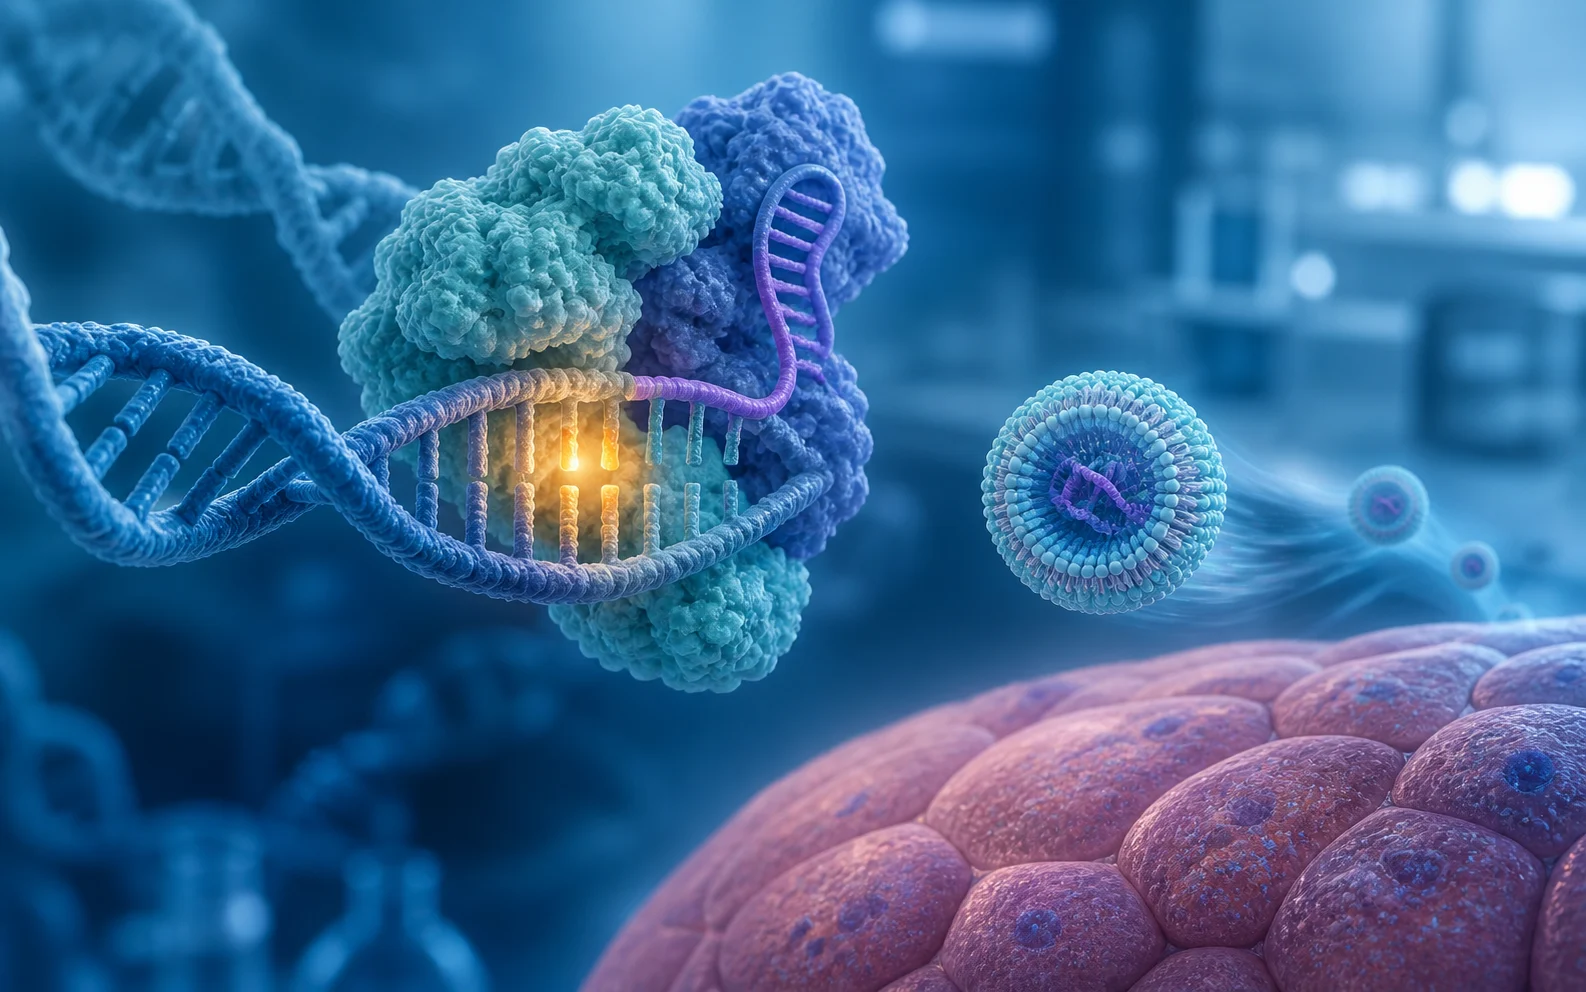
حدد الفريق أولاً التغير في الحمض النووي المسؤول عن مرض الرضيع. وبدلاً من إجراء قطع تقليدي بتقنية CRISPR، صمموا محرراً قاعدياً يستهدف حرفاً واحداً من الحمض النووي. وأُوصل الحمض النووي الريبوزي المرسال الخاص بالمحرر إلى جانب الحمض النووي الريبوزي الدليلي إلى خلايا الكبد باستخدام جسيمات نانوية دهنية. ومرّ نحو ستة أشهر بين التشخيص وأول جلسة علاج.
ماذا أظهرت النتائج المبكرة؟
خلال المتابعة المبكرة، تمكّن الرضيع من تناول كمية أكبر من البروتين وتقليل جرعة بعض الأدوية المستخدمة للسيطرة على الأمونيا. ولم يُبلّغ عن أي أثر جانبي خطير مرتبط بالعلاج خلال الفترة المنشورة. وهذه إشارات مهمة، لكن الأدلة تأتي من مريض واحد بمتابعة محدودة.
لماذا يُعد هذا مهماً؟
السمة اللافتة ليست تقنية التحرير وحدها. فقد جُمعت عمليات التشخيص والتصميم الجزيئي والتصنيع والمراجعة التنظيمية بسرعة من أجل شخص واحد. وقد يوفر هذا النموذج مساراً تطويرياً لاضطرابات نادرة جداً أخرى، لكن كل متغير سيظل بحاجة إلى تحقق علمي خاص به.
دور التشخيص الجيني
اعتمد تصميم العلاج على تحديد التغير المسبب للمرض بدقة. وتوضح هذه الحالة كيف يمكن للتشخيص الجينومي السريع أن يفعل أكثر من مجرد تسمية اضطراب نادر - إذ قد يفتح أيضاً الباب أمام خيارات علاجية قائمة على البحث العلمي.